مروری بر گذشته
 از میخی تا آویزی؛ انواع گوشواره طلا چه تفاوتی در استایل ایجاد میکنند؟
 اشتباه پرهزینه در عایقکاری روف گاردن (بام سبز)
 راهنمای خرید اکانت دولینگو؛ مقایسه پلنهای سوپر و مکس
 هشدار جدی درباره آمپول کتورولاک؛ مسکنی قوی با خطری پنهان
 معرفی قمقمه جیبی (هیپ فلاسک) و کاربرد آن در زندگی امروزی
بیماری تالاسمی

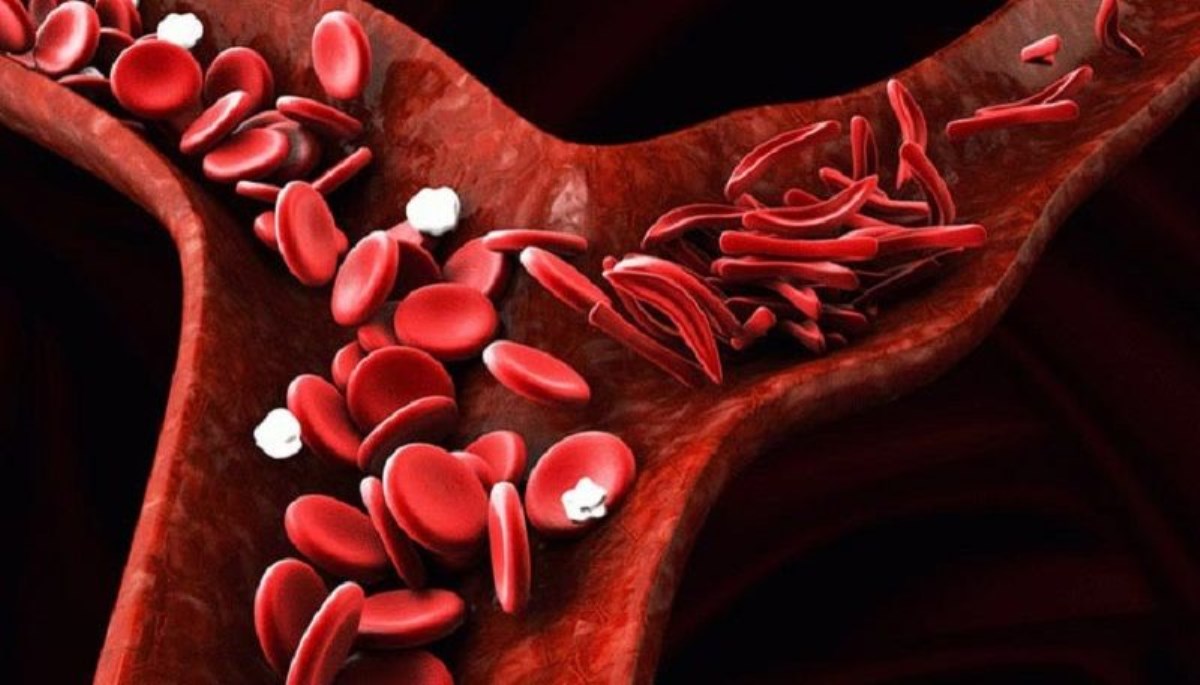
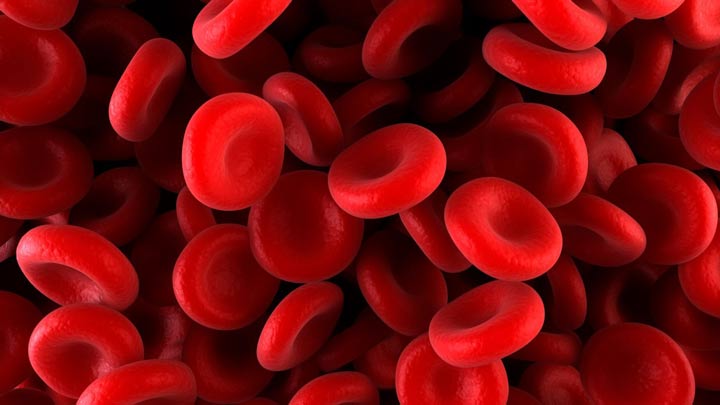
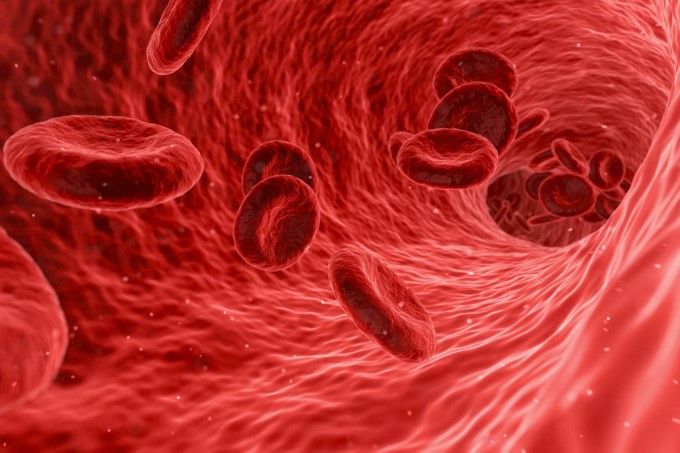
تلاسمی از بیماری های ژنتیکی است که در اثر آن در خون مریض بسیاری از گلوبولهای قرمز شکل اصلی خود را از دست می دهند و قادر به حمل اکسیژن نیستند
هموگلوبین جزء انتقال دهنده اکسیژن در سلول های قرمز خونی میباشد..
هموگلوبین شامل دو پروتئین مختلف به نام آلفا و بتا میباشد.

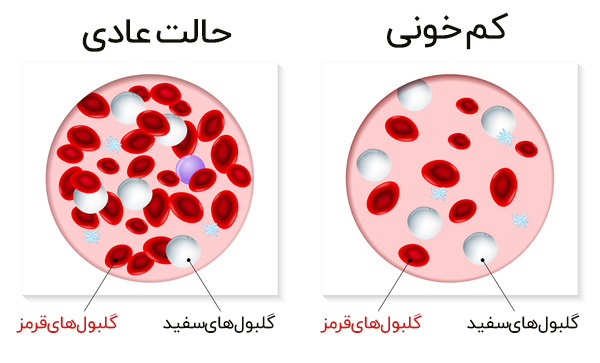
اگر بدن توانایی تولید کافی از هر نوع پروتئین را نداشته باشد، سلول های خونی بطور کامل شکل نگرفته توانایی انتقال اکسیژن کافی را ندارند و نتیجه یک نوع کم خونی است که در طفولیت آغاز شده و تا پایان عمر به طول می انجامد.
هر چند تالاسمی یک اختلال منفرد نیست اما یک گروه اختلالات از طرق مشابه بدن انسان را درگیر می نمایند، درک تفاوت بین گونه های مختلف تالاسمی مهم است.
تلاسمی آلفا
افرادی که در آنها هموگلوبین به میزان کافی پروتئین آلفا نمیکند به تالاسمی آلفا مبتلا می گردند.

تالاسمی آلفا بطور شایع در افریقا، خاورمیانه، هند، آسیای جنوبی، جنوب چین و نواحی مدیترانه یافت میشود.
4 گونه تالاسمی آلفا وجود دارد که با توجه به آثار آنها بر بدن از خفیف تا شدید تقسیم بندی می شود.
مرحله حامل خاموش:
دراین مرحله عموماً فرد سالم است زیرا کمبود بسیار کم پروتئین آلفا بر عملکرد هموگلوبین تأثیر نمیگذارد.
به علت تشخیص مشکل، این مرحله حامل خاموش نامیده میشود. هنگامی که فرد به ظاهر طبیعی صاحب یک فرزند با هموگلوبین H یا صفت تالاسمی آلفا میگردد، مرحله حامل خاموش تشخیص داده می شود.
Hemoglobin Constant Spring هموگلوبین کنستانت اسپرینگ
یک فرم غیر معمول از مرحله حامل خاموش که به واسطه جهش در هموگلوبین آلفا رخ میدهد
.علت نامگذاری بدین صورت، کشف این موضوع در منطقه ای در جامائیکا به نام Constant Spring کنستانت اسپرینگ میباشد. همانند مرحله خاموش فرد هیچ گونه مشکلی را تجربه نمیکند.
صفت تالاسمی آلفا یا تالاسمی آلفا خفیف
دراین مرحله کمبود پروتئین آلفا بیشتر است.

بیماران دراین مرحله سلول های قرمز خونی کمتر و کوچک تری دارند، اگرچه بسیار از بیماران علائمی از بیماری را تجربه نمی نمایند.
پزشکان اغلب تالاسمی آلفا خفیف را با کم خونی فقر آهن اشتباه نموده و برای بیماران آهن تجویز می نمایند. آهن هبچ تأثیری بر درمان کم خونی تالاسمی آلفا ندارد.
بیماری هموگلوبین H
دراین مرحله، کمبود پروتئین آلفا به حدی است که منجر به کم خونی شدید و بروز مشکلاتی نظیر طحال بزرگ، تغییرات استخوانی و خستگی میگردد. نامگذاری به علت هموگلوبین H غیر طبیعی است که سلول های قرمز خون را تخریب می نماید.
Hemoglobin H- Constant Spring هموگلوبین H- کنستانت اسپرینگ

این حالت بسیار شدیدتر از بیماری هموگلوبینH می باشد. بیماران دراین مرحله، از کم خونی شدید، بزرگی طحال و عفونت های ویروسی رنج میبرند.
Hemozygous H- Constant Spring «هموزیگوس H- کنستانت اسپرینگ»
این حالت یک نوع از Hemoglobin H- Constant Spring است. هنگامی که دو فرد حامل Constant Spring ژن ها را به فرزند منتقل سازند این نوع بیماری بروز می نماید. این حالت عموماً خفیف تر از Hemoglobin H- Constant Spring و تقریباً مشابه بیماری هموگلوبین H میباشد.
هیدروپس جنینی یا تالاسمی آلفای ماژورتالاسمی آلفای بزرگ
دراین حالت در بررسی DNA فرد، ژن های آلفا وجود ندارند.

این اختلال باعث می شود گلوبین گامای تولیدی در جنین یک هموگلوبین غیر طبیعی بارت«Barts» ایجاد نماید.
بسیاری از این بیماران قبل یا در فاصله کوتاهی بعد از تولد می میرند.
در موارد بسیار نادری که بیماری قبل از تولد تشخیص داده میشود، تزریق خون داخل رحمی منجر به تولد کودکی با هیدروپس جنینی می گردد.
این نوزاد در سراسر زندگی خود به تزریق خون و مراقبت های پزشکی نیازمندند
تالاسمی بتا
در افرادی که هموگلوبین پروتئین بتا کافی تولید نمیکند ایجاد میگردد.
این بیماری در مردم نواحی مدیترانه نظیر یونان و ایتالیا، ایران، شبه جزیره عرب، افریقا، جنوب آسیا و جنوب چین یافت میشود.
سه گونه تالاسمی بتا وجود دارد که با توجه به آثار انها بدن از خفیف تا شدید تقسیم بندی میشوند.
تالاسمی مینور یا صفت تالاسمی
دراین حالت کمبود پروتئین به حدی نیست که باعث اختلال در عملکرد هموگلوبین گردد.
یک فرد با این بیماری حامل صفت ژنتیکی تالاسمی میباشد. این فرد به جز یک کم خونی خفیف در برخی موارد، مشکل دیگری را تجربه نخواهد کرد.
همانند تالاسمی آلفای خفیف، پزشکان اغلب سلول های قرمز خونی فرد مبتلا به تالاسمی بتا مینور را به عنوان علامتی از کم خونی فقر آهن با تجویز نادرست مکمل آهن درمان می نمایند.
تالاسمی بینابینی
دراین حالت کمبود پروتئین بتا در هموگلوبین به اندازه ای است که منجر به کم خونی نسبتاً شدید و اختلالات قابل ملاحظه ای در سلامت فرد نظیر بدفرمی های استخوانی و بزرگی طحال می گردد.
دراین مرحله طیف وسیعی از علائم وجود دارد.
تفاوت کم بین علائم تالاسمی بینا بینی و فرم شدیدتر «تالاسمی ماژور» یا تالاسمی بزرگ میتواند گیج کننده باشد.
بدلیل وابستگی بیمار به تزریق خون، فرد را در گروه تالاسمی ماژور قرار می دهند.
بیماران مبتلا به تالاسمی بینابینی برای بهبود کیفیت زندگی و نه برای نجات یافتن، به تزریق خون نیازمند می باشند.
تالاسمی ماژور یا کم خونی Cooley’s Anemiaتالاسمی بزرگ
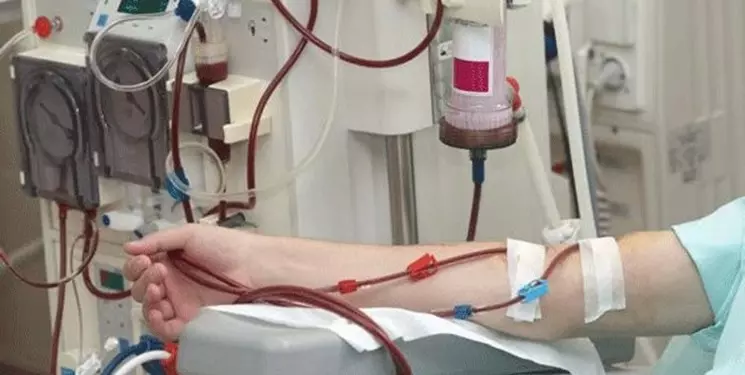
این مرحله شدیرترین فرم تالاسمی بتا میباشد که کمبود شدید پروتئین بتا در هموگلوبین منجر به یک کم خونی تهدید کننده حیات میشود و فرد به انتقال خون منظم و مراقبت های طبی فراوانی نیازمند میگردد.
انتقال خون مکرر در طول عمر منجر به تجمع بیش از حد آهن میگردد که باید توسط تجویز عوامل Chelator کمک کننده در دفعجهت جلوگیري از مرگ و نارسایی ارگان ها درمان شوند
دیگر اشكال تالاسمی
به جز تالاسمی آلفا و بتا، اختلالات وابسته دیگری وجود دارند که به علت وجود ژن های غیر طبیعی در کنار ژن های آلفا و بتا و یا جهش ژنی رخ میدهند.
هموگلوبینE یکی از شایعترین هموگلوبین های غیر طبیعی میباشد و اغلب در مردم آسیای جنوب شرقی نظیر کامبوج و تایلند دیده میشود.
هنگامی که با تالاسمی بتا همراه شود ایجاد بیماری بتا تالاسمی E مي نماید.
یک کم خونی نسبتاً شدید که علائم مشابه با تالاسمی بتا بینابینی دارد.
بتا تالاسمی داسی شکل
این حالت به علت وجود هم زمان تالاسمی بتا و هموگلوبین S «هموگلوبین غیر طبیعی که در بیماران کم خونی داسی شکل دیده میشود».
این بیماری بطور شایع در نواحی مدیترانه ای نظیر ایتالیا، یونان و ترکیه دیده میشود.
شدت بیماری به میزان تولید گلوبین بتا طبیعی توسط ژن بتا بستگی دارد.
هنگامی که ژن بتا گلوبین بتا تولید ننماید، شرایطی مشابه با کم خونی داسی شکل ایجاد میگردد. هرچه گلوبین بتای بیشتری توسط ژن بتا تولید شود، شدت بیماری کاهش مییابد
درمان تالاسمی
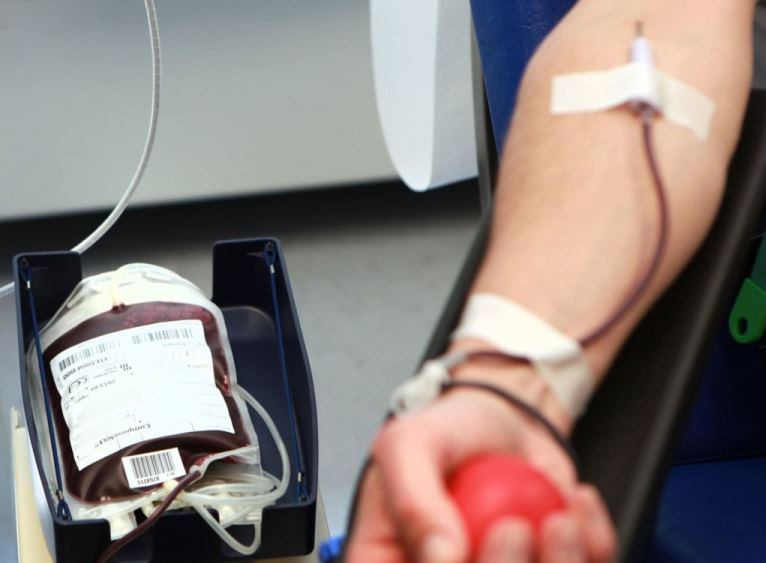
انتقال خون: شایعترین درمان برای تمامی اشکال تالاسمی تزریق سلول های قرمز خونی است. این تزریق خون برای فراهم آوردن مقادیری از سلول های قرمز خونی سالم و هموگلوبین طبیعی که قادر به انتقال اکسیژن باشد، ضروری است.
در صورتی که بیمار تالاسمیک در گذشته به اندازه کافی خون دریافت نکرده باشد.، لازم است جهت بهبود کیفیت زندگی وی، دفعات تزریق خون افزایش یابد
امروزه بسیاری از بیماران تالاسمی ماژور در هر 2 یا 3 هفته خون دریافت می نمایند، مقداری معادل Pint 52 خون در یک سال. Pint معادل واحد تزریق مایع تقریباً برابر 473 میلی لیتر است
افزایش بیش از حد آهن
در بدن راه طبیعی جهت حذف آهن وجود ندارد، بنابراین آهن موجود در خون تزریق شده در بدن انباشته و وضعیتی را به نام Iron Overlood «افزایش غیر طبیعی آهن» ایجاد مي نماید.
آهن مازاد برای بافت ها و ارگان های بدن به ویژه قلب و کبد سمی است و منجر به مرگ زودرس و یا نارسایی ارگان ها در فرد بیمار می شود.
Chelation Therapy
برای کمک به دفع آهن اضافی، بیمار تحت درمان سخت و دردناک با دارویی به نام دسفرال «Desferal» قرار میگیرد.
 دارو از طریق یک سوزن متصل به پمپ و زیر پوست ناحیه معده یا پاها تزریق میگردد.
تزریق این دارو 5 تا 7 بار در هفته و هر بار 12 ساعت به طول می انجامد دسفرال از طریق فرآیندی به نام Chelatio به آهن متصل میگردد و با دفع آهن متصل به دسفرال میزان آهن ذخیره در بدن کاهش مییابد
مشكلات تحمل درمان
تحمل درمان، برای بیماران مبتلا به تالاسمی یک امر حیاتی محسوب می گردد.
عدم تحمل این درمان منجر به مشکلات سلامتی شدید و مرگ زودرس در بیماران میشود.
برای مقابله با مشکل عدم تحمل دارو، محققین به دنبال داروهای جدیدی هستند که بیمار آن را به آسانی تحمل نماید
مشاور ژنتیك
مشاوره ژنتیك در افرادی كه در غربالگری در زمره افراد تحت خطر طبقه بندی شده اند و یا افرادی كه دارای بستگان نزدیك مبتلا به تالاسمی هستند توصیه می شود.
ریسك تكرار این بیماری در فرزندان بعدی یك زوج دارای فرزند مبتلا 25% میباشد كه در صورت تعیین جهش در فرزند مبتلا و تایید ناقل بودن والدین می توان با تشخیص قبل از تولد در طی دوران بارداری از وضعیت ابتلا یا عدم ابتلای جنین اطمینان حاصل نمود
پیشگیری
در حال حاضر موثرترین راه پیشگیري از بیماری تالاسمی غربالگری این بیماری در سطح جمعیتی و سپس بررسی ملكولی افرادی میباشد كه در غربالگری در زمره افراد تحت خطر طبقه بندی شده اند.
برای این منظور در ایران برنامه كشوری غربالگری تالاسمی توسط وزرات بهداشت در حال انجام می باشد
پایگاه فرهنگی هنری تکناز


